2026年11月13日、IPSEN株式会社が低悪性度神経膠腫の治療薬オジェンダ(一般名トボラフェニブ)を発売した。日本人が治験データに含まれておらず、承認日に厚生労働省が出した通知には、「製造販売承認申請時点において日本人患者に対する投与経験はない」と明記されている。
日本の承認審査は、日本人を含む臨床試験の結果で日本人での有効性と安全性を確かめることを基本としており、オジェンダは抗がん剤の新有効成分として日本人データなしで承認されたおそらく初めての薬となる。
https://www.pmda.go.jp/drugs/2026/P20261021001/151077000_30800AMX00346_A100_1.pdf
1 オジェンダとは
低悪性度神経膠腫(LGG)は脳や脊髄にできる腫瘍で、小児の脳腫瘍の中で最も多い。進行は比較的ゆっくりだが、腫瘍が視神経や脳の重要な部位を圧迫すると、視力障害やまひなどの後遺症につながるとされる。手術で取り切れない場合は抗がん剤治療を繰り返すことになり、子どもの頃から長い期間にわたって治療が続く。
この腫瘍の一部にはBRAFという遺伝子の変異や別の遺伝子とつながった融合遺伝子があり、細胞を増やす信号が出続ける。トボラフェニブはこの信号を止める薬で、IPSENはBRAF融合遺伝子を持つLGGに使える分子標的薬としては日本で初めての選択肢だとしている。
日本の効能・効果はBRAF遺伝子変異又は融合遺伝子を有する低悪性度神経膠腫で、希少疾病用医薬品に指定され、条件付き承認の対象となった。中医協に示されたピーク時の予測は、投与患者13人、販売金額7.3億円。
https://prtimes.jp/main/html/rd/p/000000019.000178155.html
2 武田から米国ベンチャー、欧州企業へ
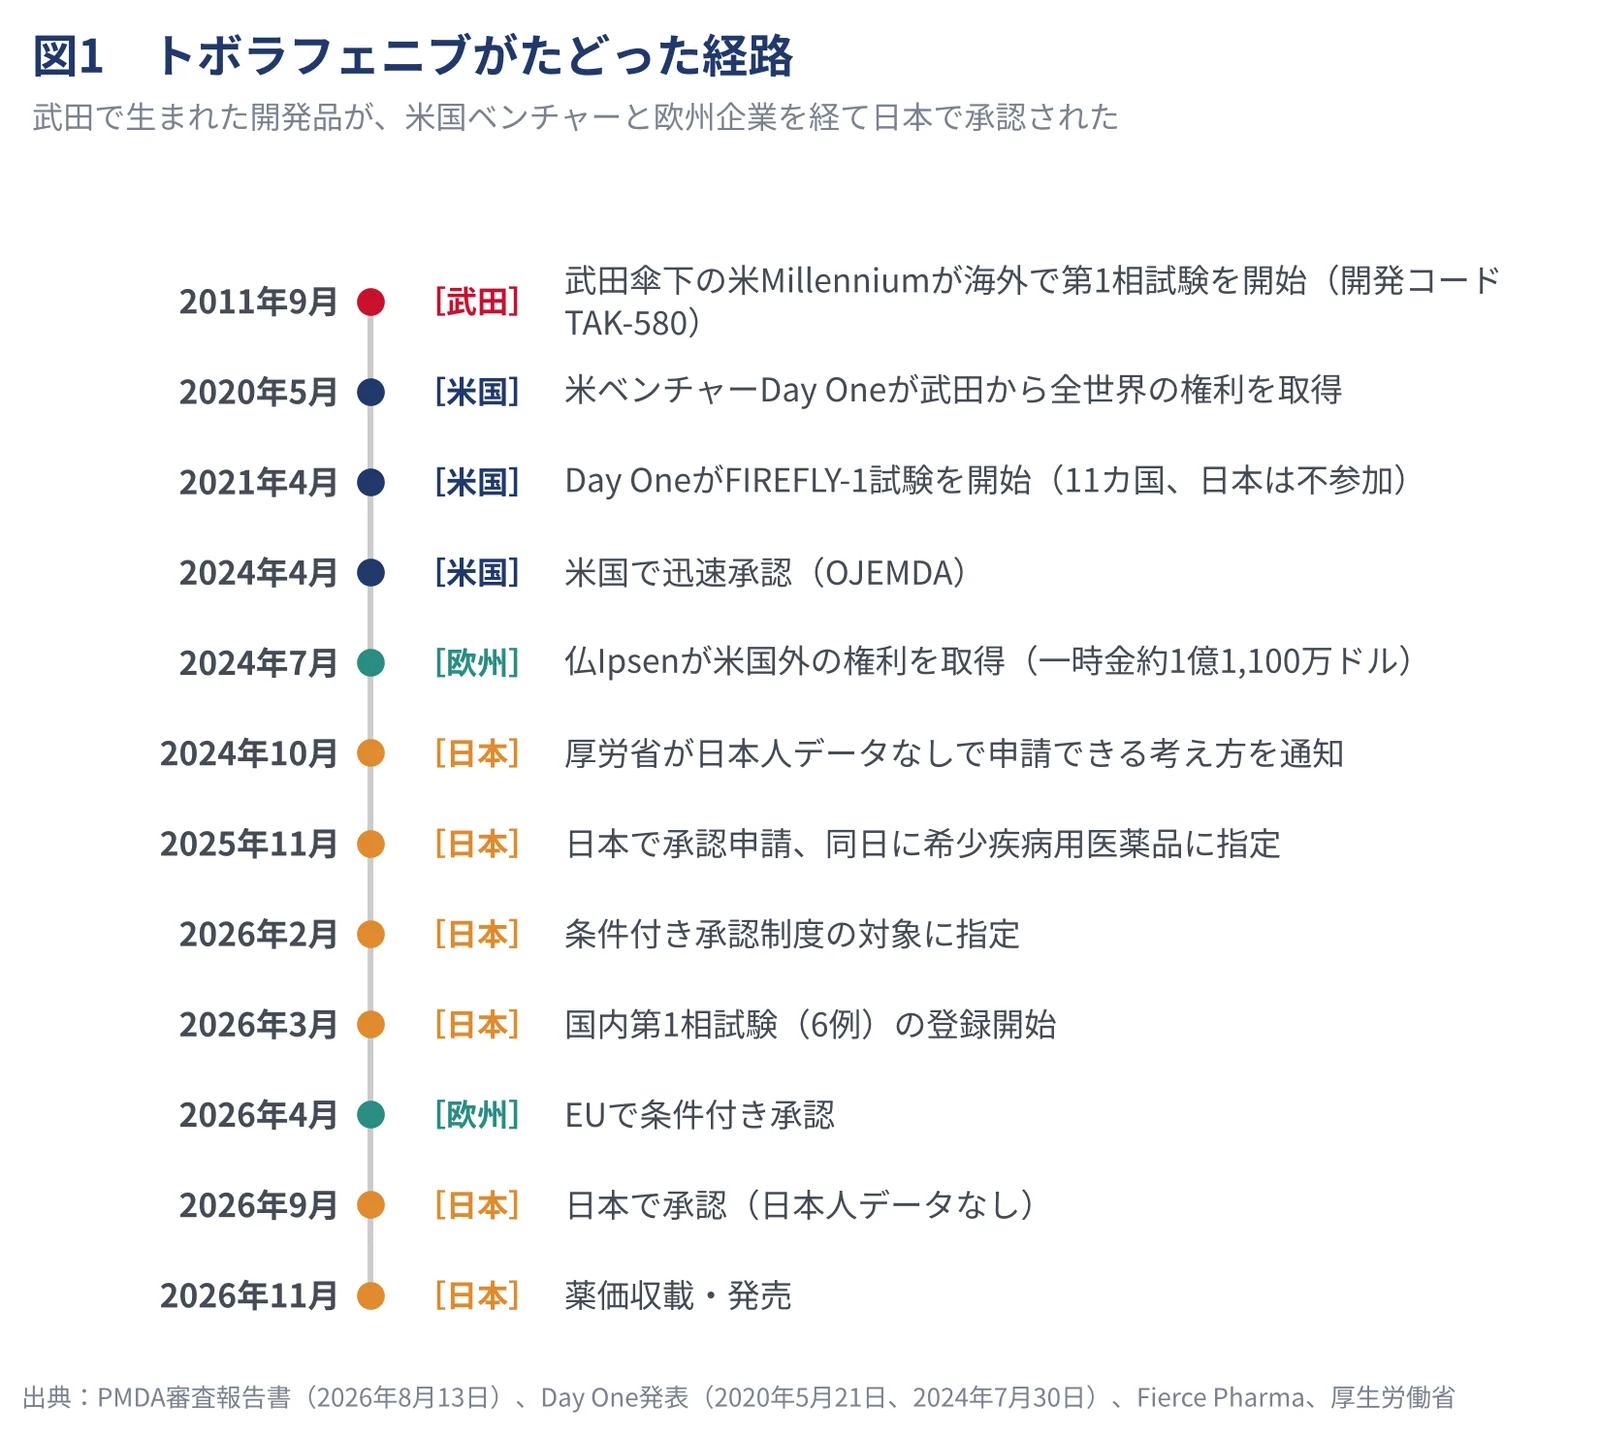
審査報告書によると、この化合物は米Biogen Idecと米Sunesis Pharmaceuticalsの共同研究で生まれ、2011年9月から武田薬品の米子会社Millennium Pharmaceuticalsが進行固形がんの患者を対象に海外で第1相試験を行っている。
その後、2020年5月に米国のバイオベンチャーDay One Biopharmaceuticalsが、武田から全世界の開発・販売の権利を取得し、小児がんに焦点を当てて開発を進めて2021年4月に小児LGGの第2相試験FIREFLY-1を始めている。2024年4月には米国で迅速承認を取得した。
その3カ月後の2024年7月、仏IPSENがDay Oneから米国外の権利を取得し、EUでは2025年2月に申請して2026年4月に条件付き承認を受けた。日本では2025年11月27日に申請し、2026年9月16日に条件付き承認されている。
https://ir.dayonebio.com/news-releases/news-release-details/day-one-biopharmaceuticals-shares-plans-rapidly-develop-new
https://www.fiercepharma.com/pharma/111m-upfront-investment-ipsen-secures-ex-us-rights-day-ones-pediatric-cancer-med
3 Pivotal Studyに日本人は含まれず
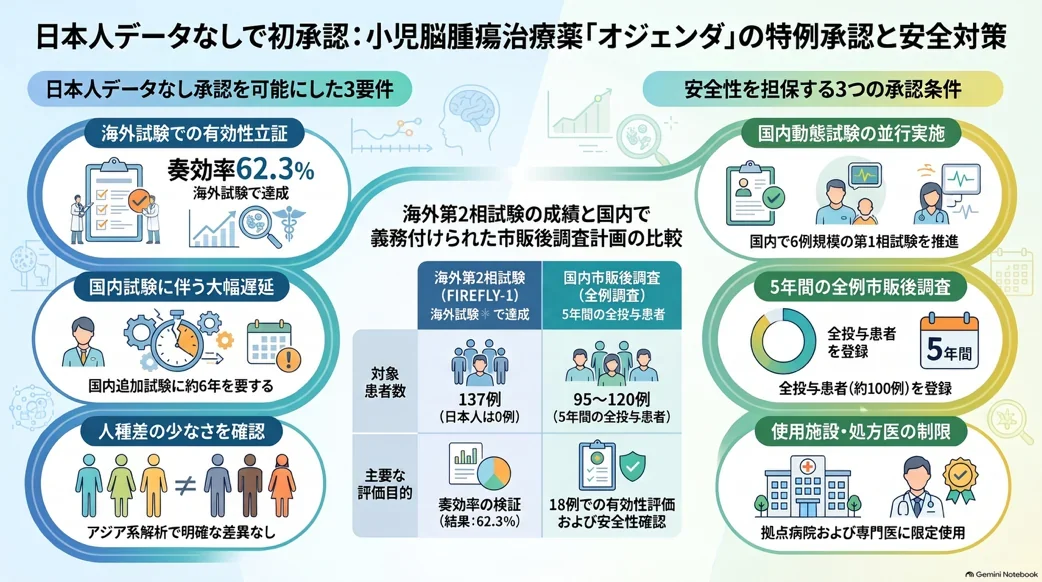
承認の根拠となったFIREFLY-1試験は、Day Oneが行った単群の第2相試験で、11カ国32施設で137人が登録された。参加国は米国、オーストラリア、カナダ、デンマーク、ドイツ、イスラエル、韓国、オランダ、シンガポール、スイス、英国で、アジアからは韓国とシンガポールが入ったが、日本は参加していない。
主要評価項目である奏効率(腫瘍が一定以上縮小した患者の割合)が62.3%(69人中43人)であり、事前に決めた基準値21%を統計的に有意に上回った。最新の解析では71.0%とされている。主な副作用は髪の色の変化、筋肉の酵素(CK)の上昇、成長の遅れ、貧血などで、成長の遅れは約4割に見られた。
日本人のデータの代わりに審査ではアジア系の患者のデータが参照されており、薬物動態の解析ではアジア系10人と非アジア系132人の間で明確な差は見られなかった。有効性ではアジア系の患者の奏効は主要な基準で4人中4人だった。ただし、審査報告書は各集団の患者数が限られることから評価に限界があるとしている。
https://www.fda.gov/drugs/drug-approvals-and-databases/drug-trials-snapshots-ojemda
4 日本人データなしで承認できた仕組み
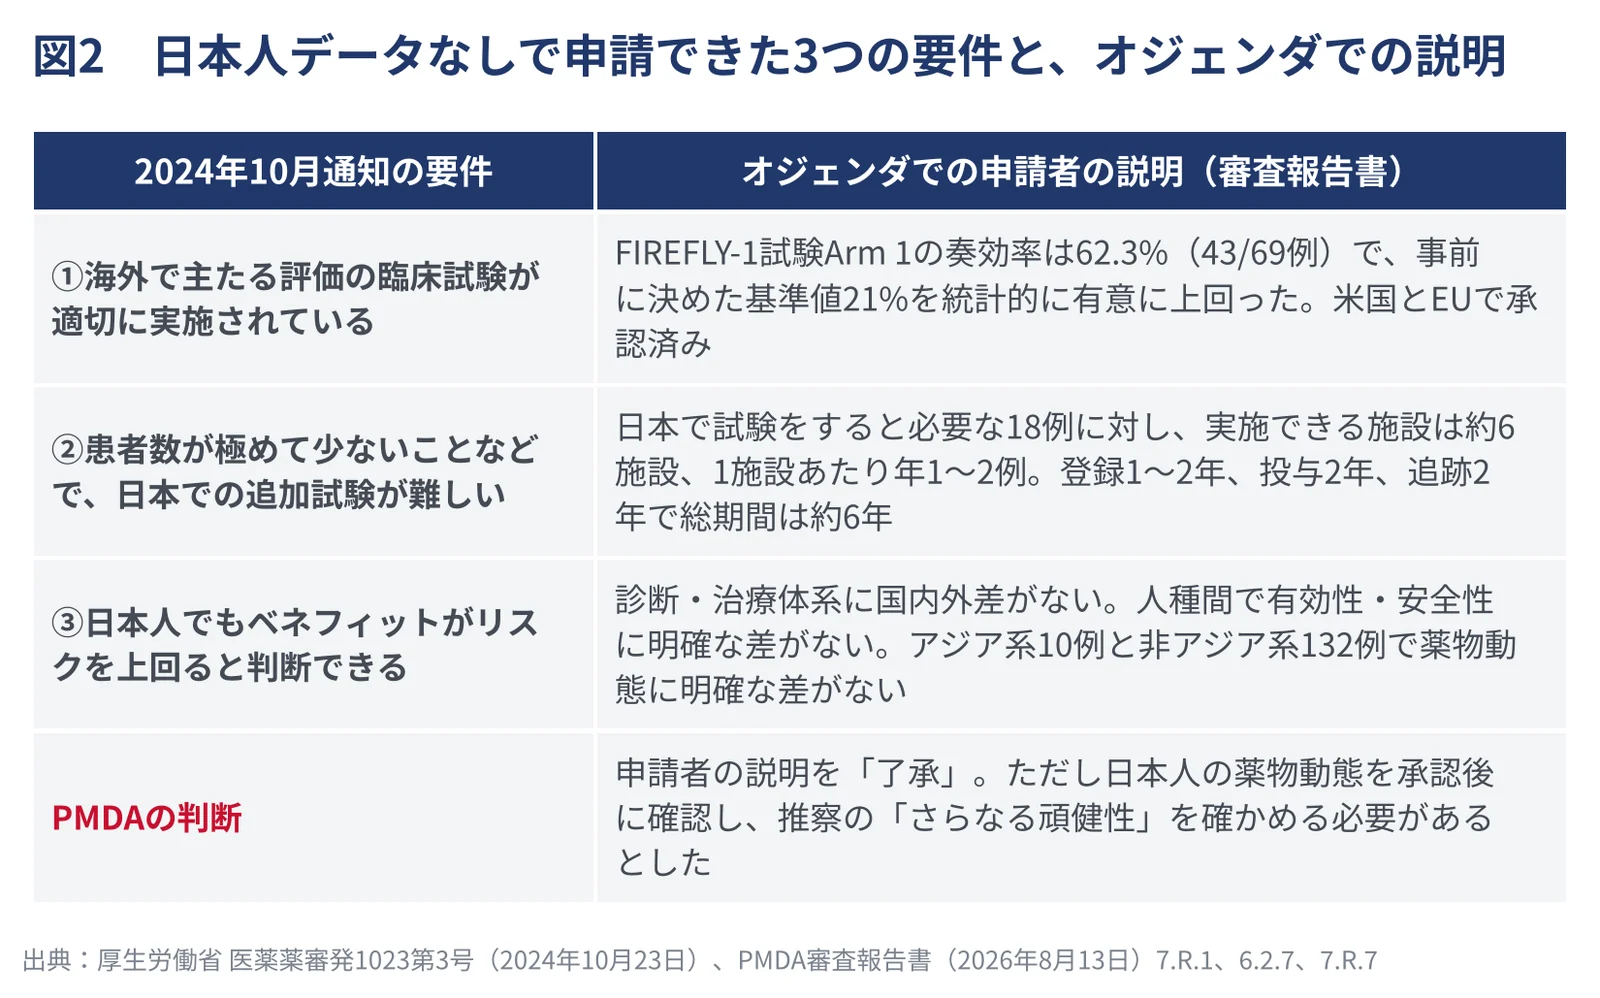
日本人データなしでの申請を可能にしたのは、厚労省が2024年10月23日に出した課長通知で、この通知は承認審査の基本は日本人を含む試験の結果で評価することだとしたうえで、日本で追加の試験を求めると患者への提供が遅れたり開発自体が断念されたりする場合があると指摘していた。そのうえで、①海外で主要な評価の試験が適切に行われている、②患者が極めて少ないことなどで日本での追加試験が難しい、③日本人でもベネフィットがリスクを上回ると総合的に判断できる、の3つに当てはまる場合は、日本人の臨床試験成績がなくても申請できる可能性を示していた。
オジェンダの審査報告書では、この通知を踏まえて日本人データなしで申請したと明記しており、①については、FIREFLY-1試験の結果と米国・EUでの承認を根拠としている。②については日本で同じような試験をする場合の見積もりを示しており、必要な症例数は18人だが国内で試験ができる施設は約6施設、1施設が1年に登録できる患者は1〜2人と推定され、登録に1〜2年、投与に2年、追跡に2年で、試験全体に約6年かかる。それを待って申請すれば、海外との差がさらに開くという説明をしている。③については、診断と治療の体系に国内外の差がないこと、試験で人種による明確な差がなかったこと、薬物動態に民族差が出る可能性が低いことを挙げている。
PMDAはこの説明を了承してFIREFLY-1試験の結果を中心に有効性と安全性を評価したが、海外データで日本人での有効性と安全性を説明することは受入れ可能としつつ、承認後に日本人の薬物動態を確かめて外国人と異ならないという推察のさらなる頑健性を確認する必要があると結論している。
https://www.pmda.go.jp/files/000273721.pdf
5 承認に課された条件
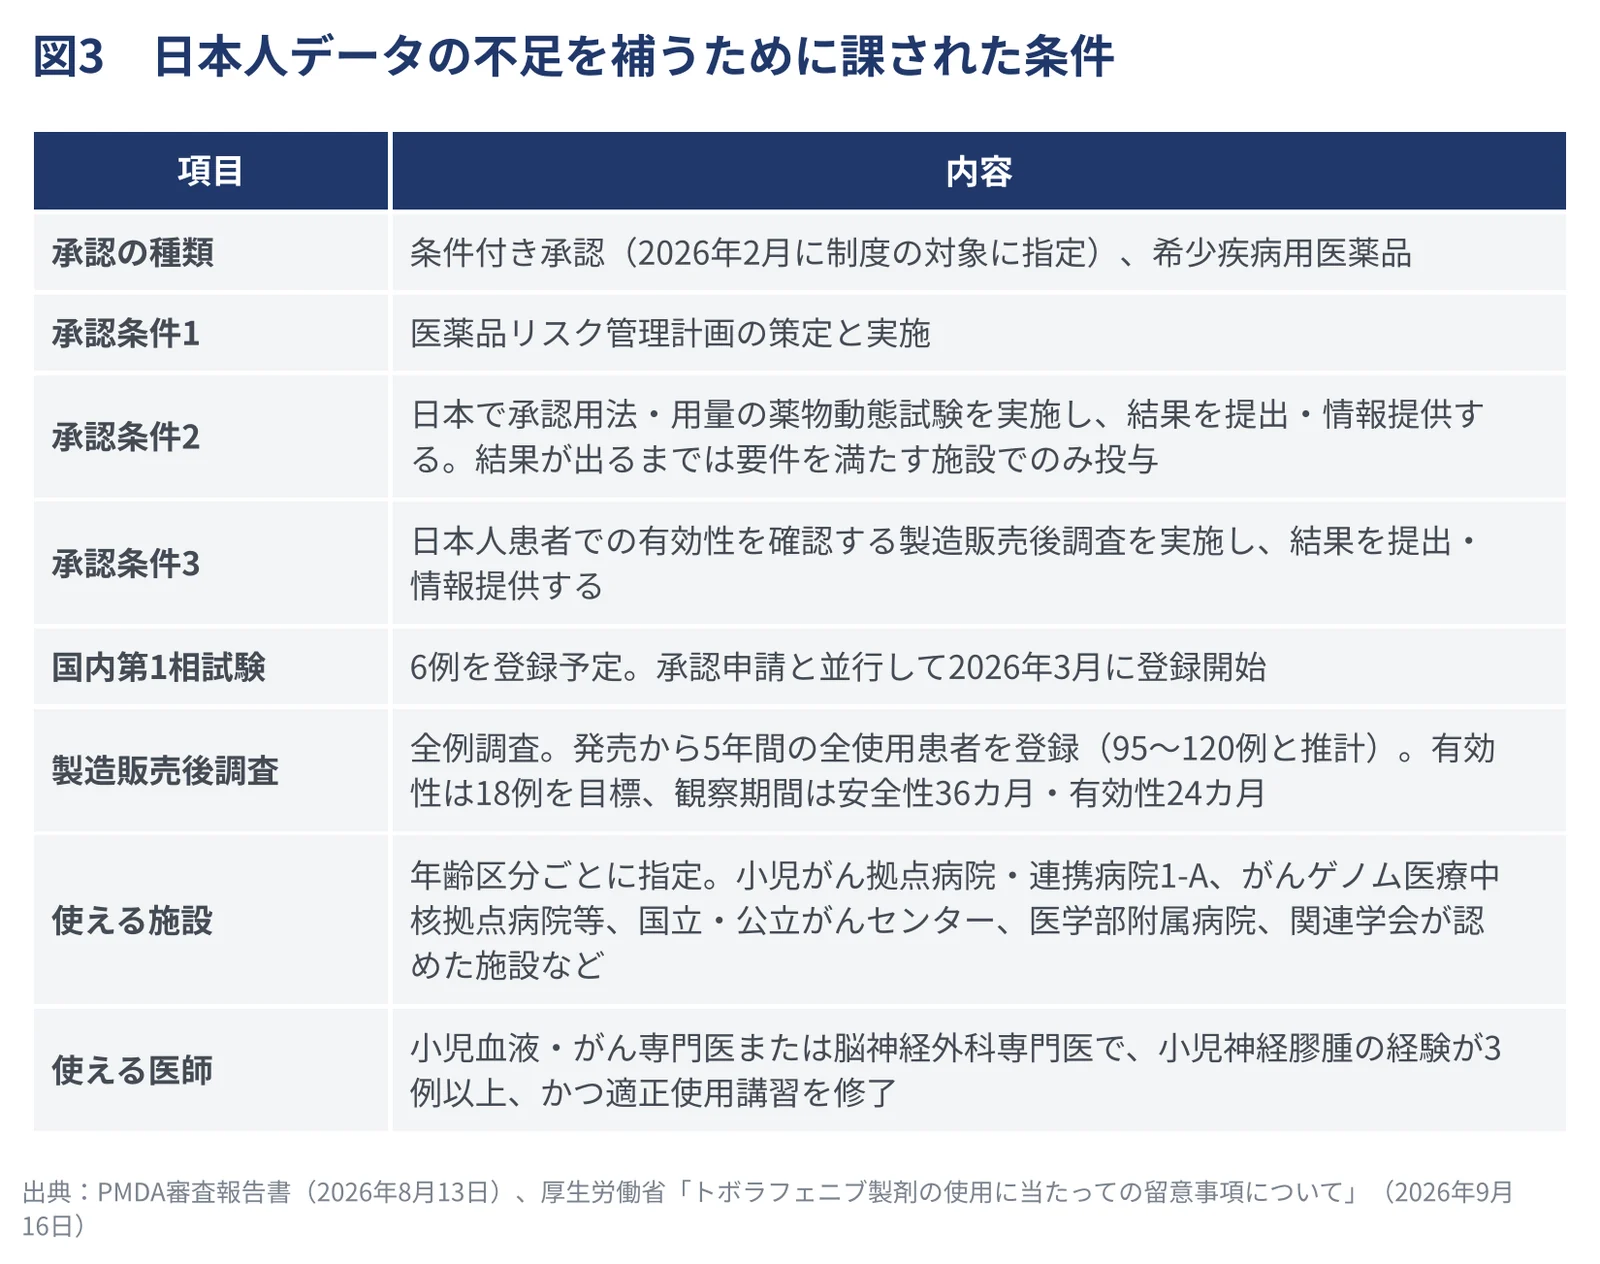
日本人データがない分、承認条件が3つ付与されており、リスク管理計画の実施に加え、日本で承認された用法・用量での薬物動態試験を行うこと、そして日本人患者での有効性を確かめる製造販売後調査を行うことが定められている。
薬物動態試験は承認を待たずに始まっており、国内第1相試験(6人を予定)は、承認申請と並行して2026年3月に患者の登録が始まっている。この試験の結果が出るまでは使用施設は小児がん拠点病院やがんゲノム医療の拠点病院、医学部附属病院、関連学会が認めた施設などに限られ、医師は小児血液・がん専門医か脳神経外科専門医で、小児神経膠腫の治療経験が3例以上あり、IPSENの適正使用講習を修了していることが求められる。
製造販売後調査は、発売から5年間に薬を使ったすべての患者を登録する全例調査となり、審査報告書はこの5年間の使用患者を95〜120人と推計し、そのうち18人で有効性を評価する計画を示している。
https://www.city.kobe.lg.jp/documents/60036/20260916161802.pdf
6 薬価と、ドラッグ・ロス対策としての位置付け
オジェンダは原価計算方式で算定され、有用性加算(Ⅱ)5%、市場性加算(Ⅰ)10%、小児加算5%が認められた(ただし加算係数が0のため、実際の上乗せはない)。
審査報告書と薬価資料の患者数の見積もりには差がある。薬価資料はピーク時(4年度)の投与患者を13人とし、審査報告書は5年間の使用患者を95〜120人と推計している。前者は1年あたりの投与患者数、後者は5年間の累計という違いがあるが、いずれにしても対象はごく少数の患者である。
今回の承認はドラッグ・ロス対策として整えられてきた制度が抗がん剤の新薬で実際に使われた例となり、今後どのような品目がこの道を通り、承認後の検証が進むのかが、この制度の評価を左右することになる。