何が決まったか
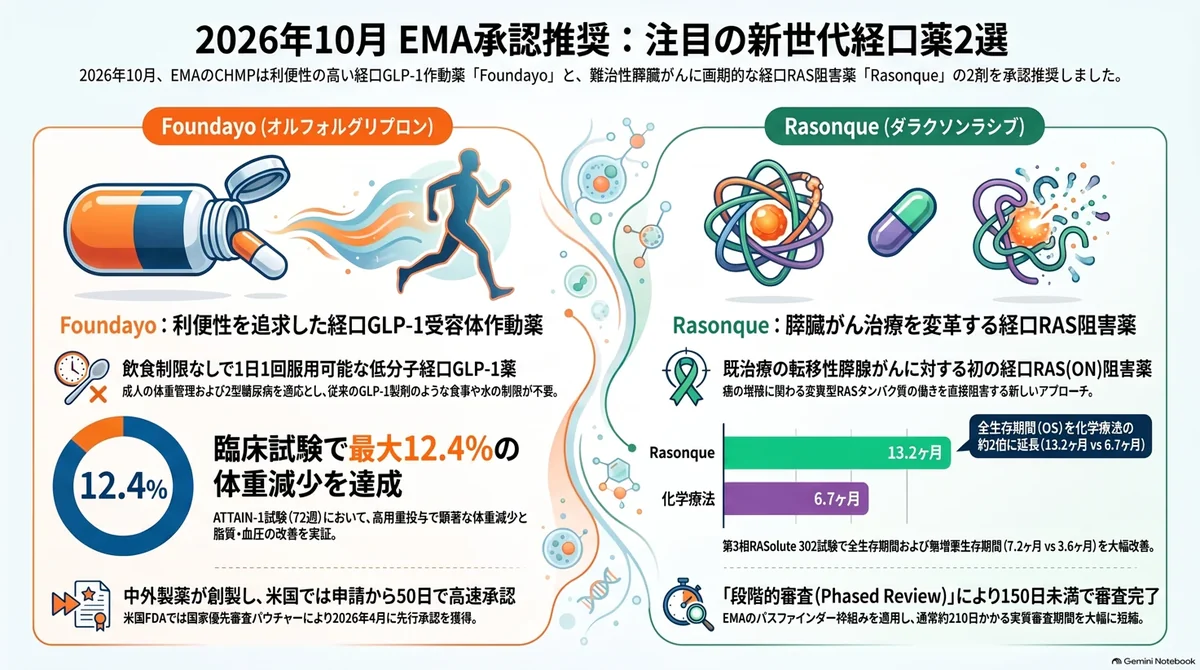
欧州医薬品庁(EMA)の医薬品委員会(CHMP)は2026年10月15日、転移性膵腺がん(他臓器に広がった膵がん)の成人で、少なくとも1つの前治療を受けた患者を対象とする経口薬Rasonque(一般名:daraxonrasib)について、EUでの販売承認を推奨する意見を採択した。申請者はRevolution Medicines。
CHMPの意見は患者アクセスに至る過程の中間段階であり、今後は欧州委員会に送られる。欧州委員会はEU全域を対象とする販売承認の決定を迅速に処理するとされている。販売承認が付与された後、薬価と償還に関する決定は、各加盟国が自国の医療制度におけるこの医薬品の位置づけや使われ方を踏まえて、それぞれのレベルで行う。
また、daraxonrasibはEUの医療技術評価(HTA)規則の対象に含まれる。共同臨床評価(joint clinical assessment)は、EMAによる販売承認申請の審査とは独立して行われ、欧州委員会内のHTA事務局が調整する。
事実:作用機序と第3相試験のデータ
Rasonqueの有効成分daraxonrasibはRAS阻害薬である。RASタンパク質は細胞の増殖と生存に関与するが、膵腺がんではRAS遺伝子の変異によってこれらのタンパク質が常にオンの状態になり、がん細胞の制御不能な増殖につながる。daraxonrasibはシクロフィリンAと呼ばれるタンパク質に結合して複合体を形成し、それがRASタンパク質に付着することでその活性を遮断する。これによりがん細胞を死滅させ、がんの増殖を遅らせる。
評価の根拠となったのは、全身治療(systemic treatment)後に病勢が悪化した転移性膵腺がん患者500人を対象とした、非盲検・第3相・多国籍試験である。このうち92%が、この疾患に関連する最も一般的なRAS変異を含むRAS G12変異の確認された患者だった。
生存期間の中央値は、Rasonque群が12.4か月、化学療法群が6.7か月。病勢が悪化せずに生存した期間の中央値は、Rasonque群が7.2か月、化学療法群が3.6か月だった。全生存期間の解析は2026年6月15日までに収集されたデータ、無増悪生存期間の解析は2026年2月10日までに収集されたデータに基づく。
Rasonqueで最も多く報告された副作用は、下痢、発疹、口内炎(口腔粘膜の炎症)、悪心、嘔吐である。
背景:Cancer Medicines Pathfinderと段階的審査
前治療後に病勢が悪化した転移性膵腺がんの患者には、治療選択肢が限られ、予後も不良である。EMAは、疾患の重篤性、標準治療である化学療法の限られた有効性と相当な毒性を踏まえ、こうした患者にはより良い治療選択肢が必要だと位置づけている。
今回の推奨は、Rasonqueに関するデータの段階的審査(phased review)を経たものだ。RasonqueはEMAのCancer Medicines Pathfinderプロジェクトの下で、この未充足の医療ニーズに応えうる優先度の高い医薬品として特定されていた。
段階的審査により、CHMPは完全な申請書の提出が見込まれる時期の数か月前から評価を開始できた。審査は2026年7月初めに始まり、CHMPは企業から提出されるのに合わせて、品質・非臨床・臨床のデータを段階的に評価した。この手法により、品質・安全性・有効性の基準は維持したまま、評価期間は150日未満に短縮された。通常の評価は、審査実日数で最大210日を要し、企業が質問に回答する期間を含めると全体でおおむね1年程度かかる。
なお、daraxonrasibは2026年4月20日に、膵がんの治療に対する希少疾病用医薬品(orphan medicinal product)の指定を受けている。
意味:段階的審査は「例外」から「制度」へ
今回の事例で注目すべきは、個別の薬剤の承認推奨にとどまらず、審査プロセスそのものが検証対象になっている点である。EMAは、Rasonqueの段階的審査から得られた教訓が、EUの新しい医薬品法制の下での段階的審査の実施と活用強化に資すると明言している。段階的審査は、より機動的で合理化された評価を可能にし、最終的に有望な治療へのより早い患者アクセスにつながる手段として想定されている。つまり、今回の150日未満という実績は、一度限りの緊急対応ではなく、制度設計の材料として扱われる。
EMAはCHMPとの合意のもと、今後も開発中の医薬品について、この手法が実行可能で評価の加速が見込まれる場合には段階的審査の適用を検討するとしている。判断は個別案件ごとに行われ、その医薬品が未充足の医療ニーズに応える可能性があるか、とりわけ治療上の革新性という観点から公衆衛生上の大きな関心事となることが見込まれるか、が基準となる。
開発側にとっては、完全な申請書の完成を待たずに規制当局との評価プロセスが動き出しうることを意味する。データが揃った順に提出し、評価を受けるという進め方は、申請準備の組み立て方にも影響しうる。ただしEMAは、適用が案件ごとの判断であることを繰り返し強調しており、すべての医薬品に開かれた道ではない。
もう一点、承認推奨の後に控える関門も資料は明示している。EU全域の販売承認が出ても、薬価と償還は各加盟国の判断であり、HTAの共同臨床評価も承認審査とは別の軌道で進む。審査の短縮が、そのまま各国の患者の手元に届く時間の短縮を意味するわけではない。