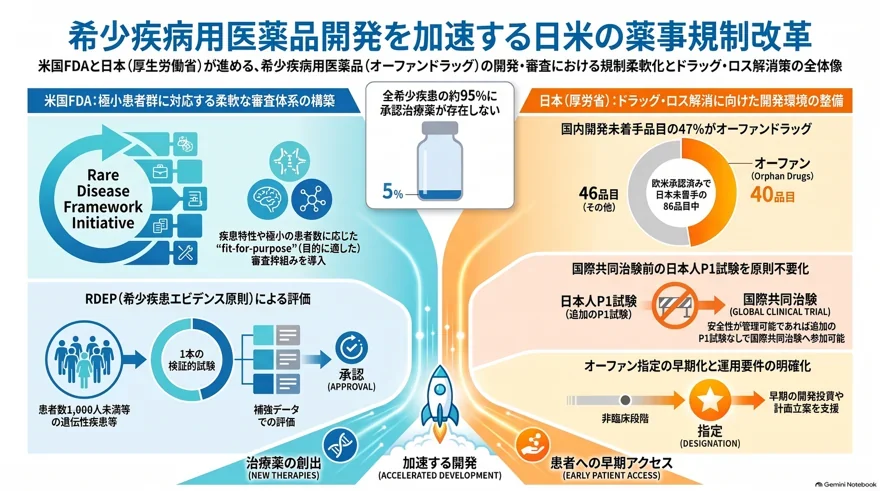
2026年10月14日、米食品医薬品局(FDA)は”Rare Disease Framework Initiative”を立ち上げると発表した。
https://www.fda.gov/news-events/press-announcements/fda-launches-rare-disease-framework-initiative-develop-holistic-fit-purpose-framework-rare-disease
https://www.fda.gov/media/195694/download?attachment
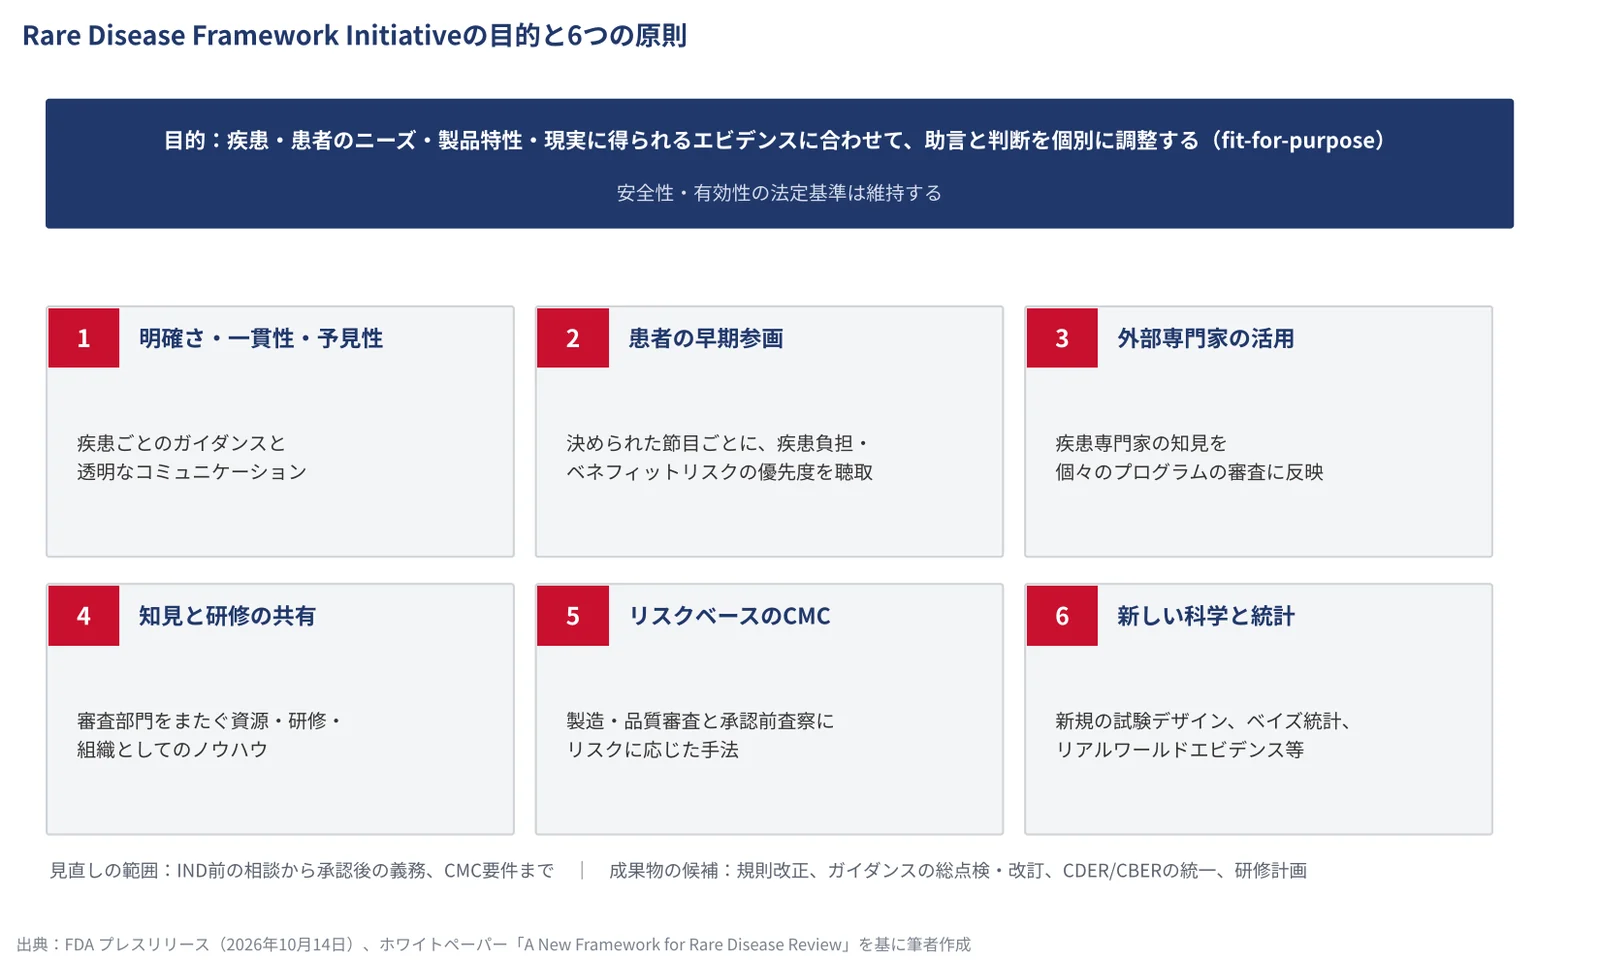
取り組みの目的は、疾患、対象となる患者集団、患者のニーズ、製品の特性、そして小さな患者集団で現実的に得られるエビデンスを踏まえて、FDAの助言と判断を個別に調整する”fit-for-purpose”の枠組みを作ること。主導するのはFDAのRare Disease Innovation Hubで、長官室、生物製剤評価研究センター(CBER)、医薬品評価研究センター(CDER)が加わる。
FDAは取り組みの原則として6点を挙げている。
- 疾患ごとに合わせたガイダンスと透明なコミュニケーションによる明確さ・一貫性・予見性の向上
- 決められた節目ごとに早い段階から患者の意見を取り入れること
- 外部の疾患専門家の知見を審査に生かすこと
- 研修や組織内の知見の共有
- 製造・品質(CMC)審査と承認前査察へのリスクに応じた手法の適用
- 新しい試験デザインや統計手法の活用
ホワイトペーパーは、米国で希少疾患を持つ人を約3,000万人(約10人に1人)、世界では約3億人とし、疾患数を7,000〜10,000と推計している。このうちFDA承認の治療薬がある疾患は約5%(2025年時点)にとどっている一方で、近年は新薬承認の約半数が希少疾患向けだと指摘している。
掲げられている課題として、希少疾患ではデータが乏しいため信頼できるバイオマーカーや臨床評価指標が欠けていることが多く、プラセボ対照試験や検証済みの代替評価項目といった一般的な疾患で使う手段が使えない場合があることが指摘されている。
FDAはこの2年ほどで希少疾患に関する施策を打ち出してきており、2024年11月にはCDERとCBERの横断組織であるRare Disease Innovation Hubの設立、2025年9月にはCDERとCBERが希少疾患エビデンス原則(RDEP)の公表を行なっている。RDEPは米国の患者数がおおむね1,000人未満で先天的な遺伝子の異常が主な原因となり、短期間で重い障害や死に至り、病態を変える治療法がない疾患を対象に遺伝子の異常を是正する治療であれば、1本の適切な比較試験と強固な裏付けエビデンスで有効性を示せるとする仕組み。
https://www.fda.gov/news-events/fda-voices/fda-takes-exciting-steps-toward-establishing-rare-disease-innovation-hub
https://www.fda.gov/industry/fda-rare-disease-innovation-hub/cdercber-rare-disease-evidence-principles-rdep
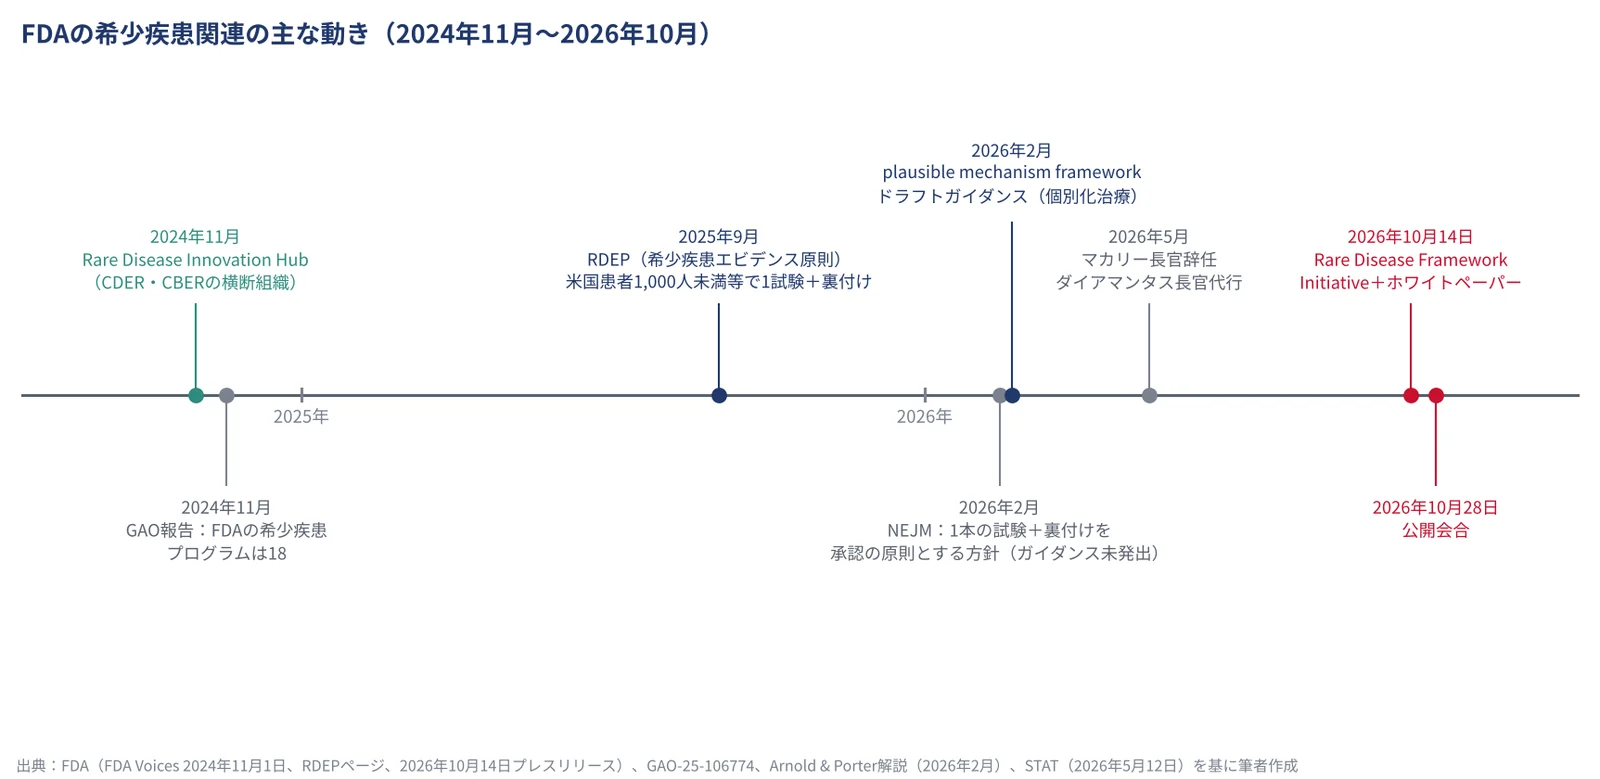
今回の発表は、枠組みの方向性と原則であり、具体的な期限やスキーム(規則なのかガイダンスなのかなど)は特に定めれていない。
日本に目を向けると、欧米で承認されていて日本では承認されていない医薬品のうち、国内での開発が始まっていない(ドラッグロス)品目数は86品目で、うちオーファン(欧米で希少疾病用医薬品の指定を受けた品目)が40品目(47%)を占めている。
https://www.mhlw.go.jp/content/11121000/001206963.pdf
https://www.mhlw.go.jp/content/11121000/001610940.pdf
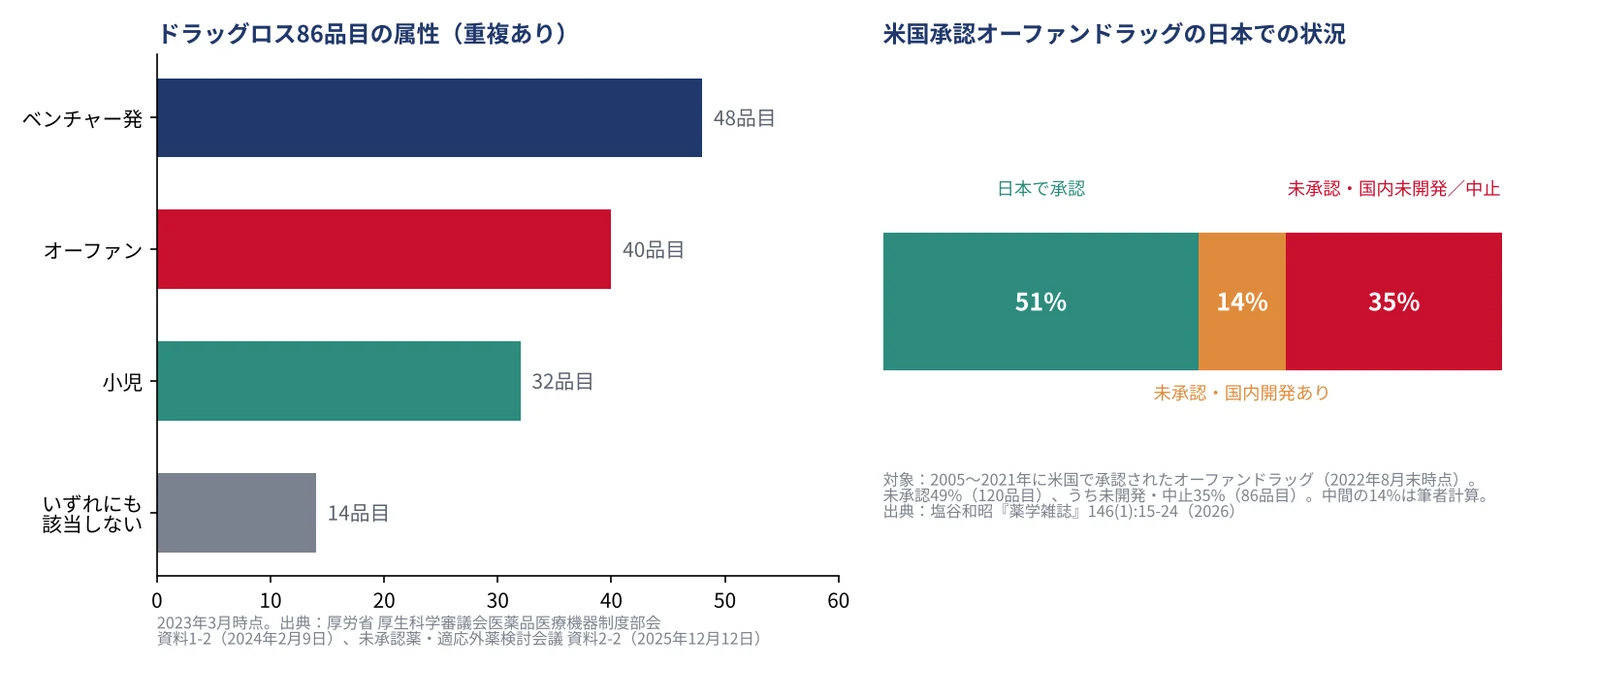
オーファンドラッグに限った分析も行われており、薬学雑誌の2026年記事によれば、2005〜2021年に米国で承認されたオーファンドラッグのうち、2022年8月末時点で49%(120品目)が日本で未承認、35%(86品目)が日本で開発されていないか開発中止だったと報告されている。米国での承認数が2018年頃から大きく増えたのに対し、日本の承認数はそれほど増えておらず、主な要因として希少疾患治療薬の開発の担い手が欧米のスタートアップに移ったことが挙げられている。
https://www.jstage.jst.go.jp/article/yakushi/146/1/146_25-00140-1/_html/-char/ja
日本側でも規制の見直しは進んでおり、アンメットメディカルニーズの高いオーファンドラッグは日本人第1相試験なしで国際共同治験に参加し得るとしている
https://www.mhlw.go.jp/content/11121000/001146390.pdf
FDAの今回の枠組みは米国での承認の根拠となるエビデンスのあり方を疾患ごとに調整しようとするもので、この新しい枠組みのもとで承認された品目を日本の審査がどう扱うかが今後議論される必要がある。