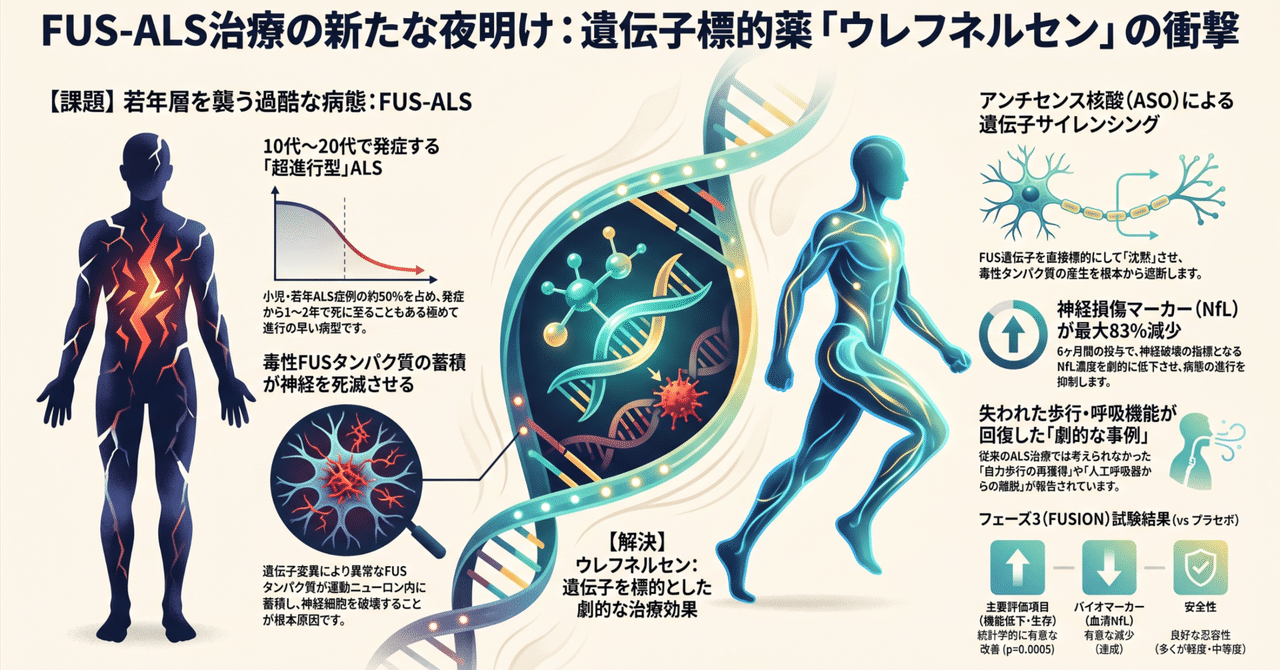
2026年9月22日、大塚製薬と米アイオニス・ファーマシューティカルズは、FUS遺伝子変異による筋萎縮性側索硬化症(FUS-ALS)を対象としたウレフネルセンの第3相FUSION試験で、主要評価項目を達成したと発表した。FUS-ALSの原因遺伝子を標的としたプラセボ対照試験で得られた初めての臨床エビデンスとなっている。
大塚製薬のリリースによれば、FUSION試験は、FUS-ALS患者を対象にウレフネルセンを髄腔内投与し、有効性と安全性を評価するグローバル多施設共同のプラセボ対照の第1-3相試験となっている。Part 1で被験者をウレフネルセン群とプラセボ群に割り付けて72週間の二重盲検投与を行い、その後のPart 2の非盲検継続投与期間で全員がウレフネルセンを受けた。今回の速報結果は、Part 1の主要解析に基づいている。
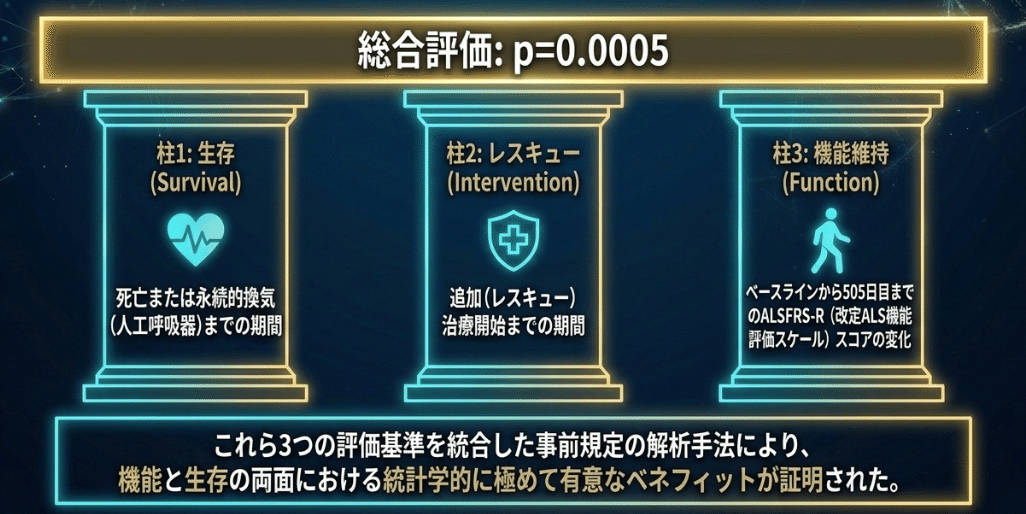
主要評価項目は、死亡または永続的換気までの期間、追加(レスキュー)治療開始までの期間、そしてベースラインから505日目までの改定ALS機能評価スケール(ALSFRS-R)スコアの変化を組み合わせたジョイントランク解析となる。その主要評価項目においてウレフネルセン群はプラセボ群と比較して統計学的に有意な改善を示した(p=0.0005)。
試験の参加者数はリリースには記載されていないが、BioSpaceの記事では73人と報じており、記事ではこれを” Ionis-Otsuka offer ‘groundbreaking’ improvement in function and survival for genetic type of ALS”と評している。
アイオニスの開発担当最高責任者によればウレフネルセンが機能評価と生存評価を組み合わせた事前規定のジョイントランク解析を用いたフェーズ3試験において、統計学的に有意なベネフィットを示した初めての治療薬であると述べている。
FUS-ALSはFUS遺伝子の病的変異によって引き起こされるALSのサブタイプで、全ALS患者の約0.6%だが、小児および若年期に発症するALSでは43〜52%を占めると報告されている。現在、FUS-ALSの根本原因であるFUS遺伝子変異を標的とした承認治療薬はなく、ウレフネルセンはFDAからFUS-ALSを対象にファストトラック指定を、ALSを対象にFDA、欧州医薬品庁(EMA)、スイス医薬品局からオーファンドラッグ指定を受けていた。
NewYork-Presbyterianによれば、この薬剤は1名の患者さんへの
コンパッショネートユーズ (希少疾患や重病に罹った患者が、国内未承認薬を治療のために使用することを認める公的制度)で始まっている。コロンビア大学アーヴィング医療センターの医師が2019年にFUS-ALSを発症した女性患者に対して、アイオニスが当時開発しておりFUS関連ALSのマウスモデルでFUSを効果的に下げていたION363のコンパッショネートユースをFDAに申請している。
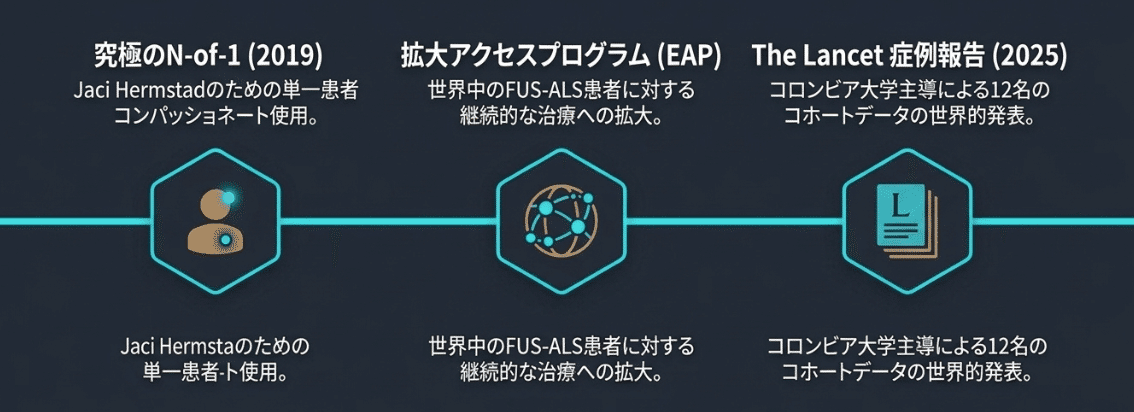
この患者さんは進行した病状のため約1年後に亡くなったが、この薬によって機能低下は緩やかになったとされる。ジャシさんと家族が提供した脳組織の検査では、病気の特徴であるFUSタンパク質の凝集が脳細胞の中で著しく減っていたため、この薬剤に効果があったことが示唆された。
その後、アイオニスは2021年4月に第3相試験の開始を発表し、同社は臨床試験への道のりはこの1名の患者さんへの取り組みから始まったとし、彼女の精神と勇気に触発されて、より多くの患者がION363を使えるよう臨床試験に投資することを決めたと説明している。
2025年5月にはコンパッショネートユーズで投与された12人の症例集積がThe Lancetにも掲載されている。症例集積のうち2人は顕著な反応を示し、ALSの新薬を試験するときに臨床的な改善は期待されないが、一人の患者で見られたのはまさに前例のない機能回復であると述べられている。
そして大塚製薬は2024年にアイオニスとライセンス契約を結び、ウレフネルセンの全世界での独占的製造販売権を取得している。
今回公表されたのは速報結果であり、具体的な効果の大きさ、長期の有効性と安全性などはまだわかっていない。両社は今後、迅速な承認申請の可能性を検討するためFDAおよび各国・地域の規制当局と協議する予定であると同時に、詳細な結果の学会での発表と学術誌への投稿を予定している。