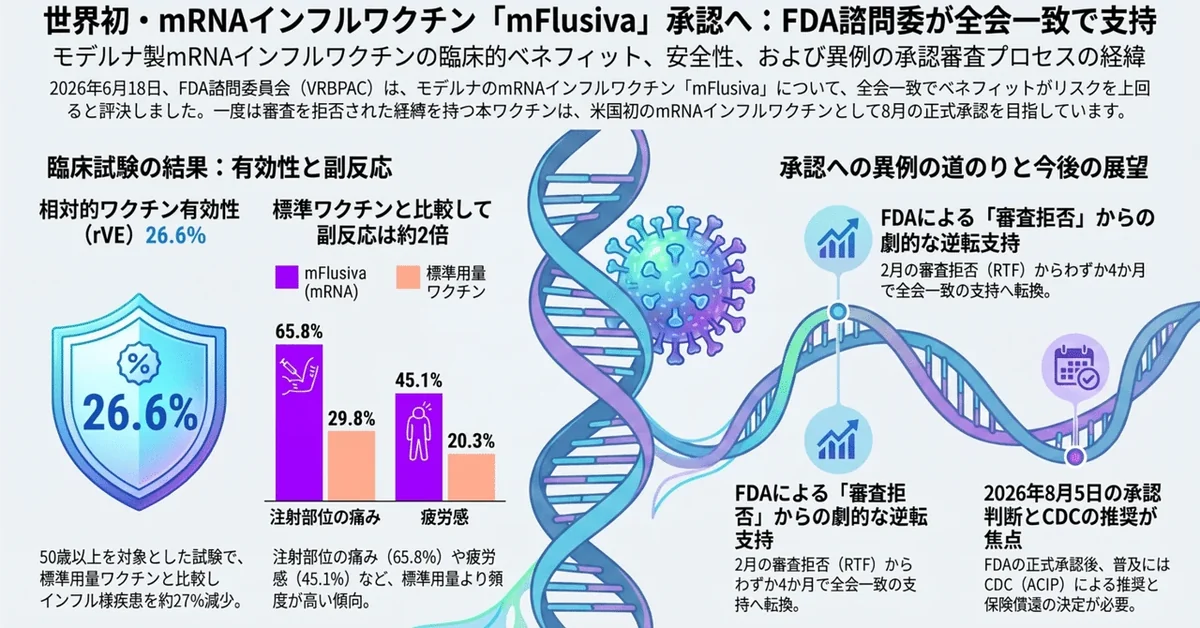
2026年6月18日、米FDAのワクチン諮問委員会(VRBPAC)が、モデルナの季節性インフルエンザ用mRNAワクチンmFlusivaについて、9対0の全会一致で「ベネフィットがリスクを上回る」と評決した。承認されれば米国初のmRNAインフルワクチンになる。
4か月前にはFDAが審査自体を拒否していたので、BioPharma Diveの記事では“dramatic turnaround ”と述べている。
VRBPACは、50〜64歳と65歳以上の二つの集団それぞれについて、全会一致でmFlusivaを支持した。モデルナは50〜64歳には臨床有効性に基づく通常承認を、65歳以上には免疫原性データに基づく迅速承認を求めており、FDAの判断期日は8月5日となる。FDAはVRBPACの意向必ず従うわけではないが通常は踏襲するとされる。
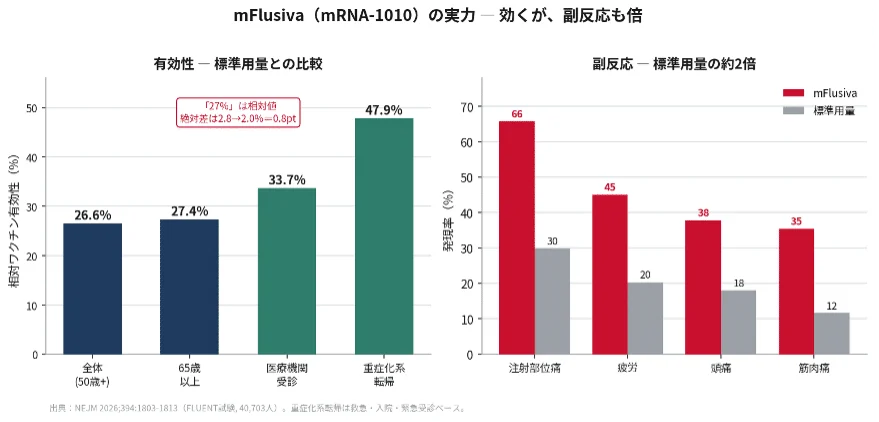
NEJMに掲載された第3相試験の結果によると、標準用量ワクチンと比べ50歳以上でインフル様疾患を約27%減らしたとされる。試験名はFLUENTで、40,703人(50歳以上)を11か国301施設で組み入れている。標準用量を対照とし、相対ワクチン有効性(rVE)は26.6%(95%CI 16.7〜35.4)で、非劣性・優越性・高次優越性を満たしている。
https://www.nejm.org/doi/full/10.1056/NEJMoa2516491
一方で副反応は標準用量の約2倍となった。(注射部位痛65.8%対29.8%、疲労45.1%対20.3%など)。
記事が「dramatic turnaround」と書いているように、経緯は二転三転している。
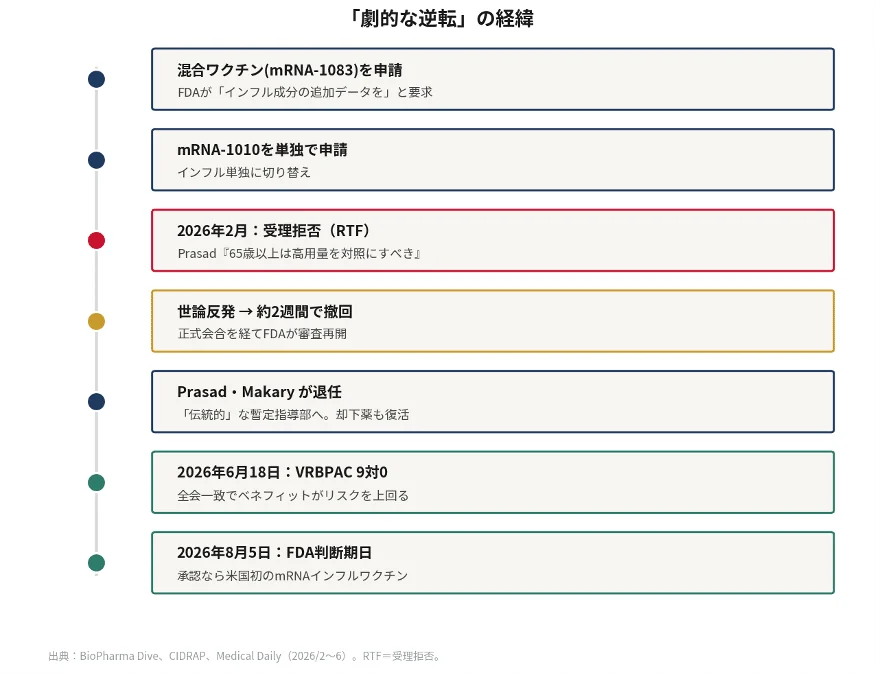
モデルナは当初、インフル+COVIDの混合ワクチン(mRNA-1083)で承認を狙ったが、FDAがインフル成分の追加データを求めたため、mRNA-1010単独に切り替えた。ところが2026年2月、当時CBER所長だったプラサド氏は、65歳以上の対照に高用量ではなく標準用量を用いた点を「適切に管理された試験ではない」として、受理自体を拒否(RTF)した。モデルナがこの書簡を公表して反発し、世論の批判もあったことでFDAは約2週間で撤回した。その後、より厳格な基準を敷いていたプラサド氏とマカリー長官(当時)がともに退任し、今回の流れに至っている。
ワクチンの場合、FDAが承認したとしても実際の普及にはCDCの予防接種諮問委員会(ACIP)の推奨が要る。そしてACIPの推奨は保険償還と政府による買い上げも左右するため、今後商業的にどこまで伸びるかが注目される。